
Genetische Factoren en Retinitis Pigmentosa
Een diepgaande verkenning van de genetische oorzaken en erfelijkheidsmechanismen
Belangrijke Inzichten
- Erfelijkheidsmechanismen: Verschillende vormen van overerving, zoals autosomaal dominant, autosomaal recessief en X-gebonden, spelen allemaal een rol.
- Genetische Mutaties: Mutaties in meer dan 60 tot bijna 100 genen leiden tot de degeneratie van fotoreceptorcellen in het netvlies.
- Diagnostiek en Toekomstige Therapieën: Genetische testen en beeldvormingsmethoden zoals OCT en ERG zijn cruciaal voor diagnose en monitoring, met potentieel voor gerichte gentherapieën.
Introductie tot Retinitis Pigmentosa
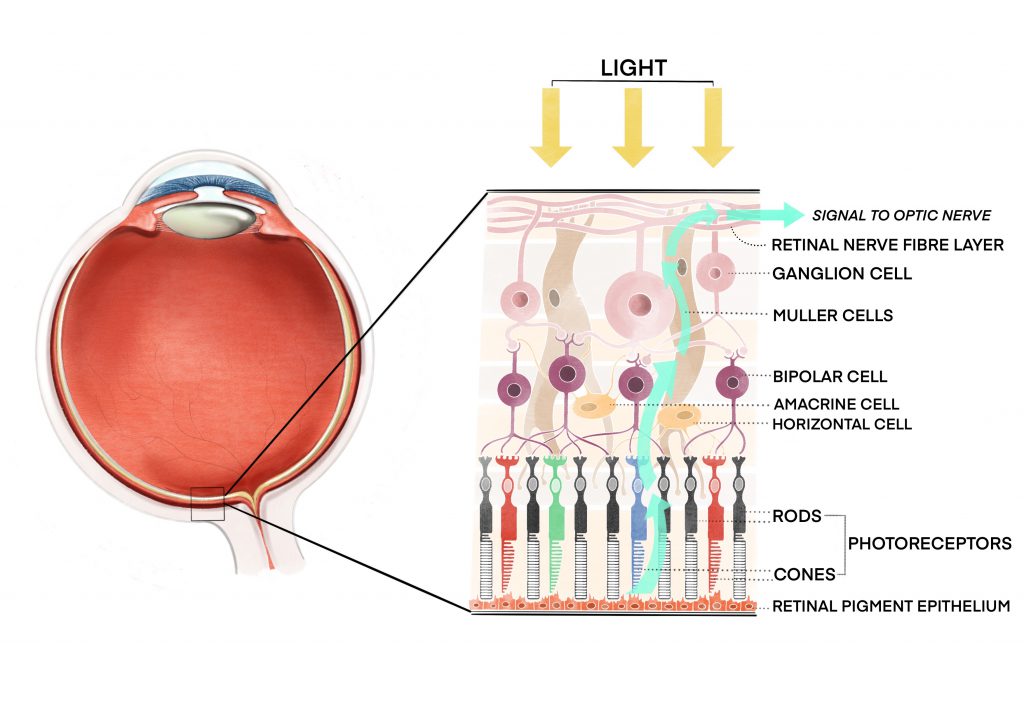
Retinitis pigmentosa (RP) is een groep erfelijke oogziekten die wordt gekenmerkt door een geleidelijke aftakeling van de fotoreceptorcellen in het netvlies, met name de staafjes en in mindere mate de kegeltjes. Deze aftakeling leidt uiteindelijk tot progressief verlies van het gezichtsvermogen. De aandoening is genetisch complex en kent een brede variëteit in presentatie, met verschillen in de leeftijdsaanvang, ernst van de symptomen en de snelheid van progressie. De onderliggende mechanismen omvatten een reeks genetische mutaties die de normale structuur en functie van de fotoreceptoren verstoren.
Genetische Mechanismen en Mutaties
Genetische factoren zijn de primaire oorzaak van retinitis pigmentosa. Over het algemeen zijn er tientallen tot bijna honderd verschillende genen geïdentificeerd die mutaties vertonen die leiden tot RP. Deze genen spelen een cruciale rol in het behoud van de structuur, signalering en functionaliteit van fotoreceptorcellen. De meeste mutaties beïnvloeden de integriteit van de celstructuren of de eiwitten die betrokken zijn bij de fototransductieketen, wat leidt tot verminderde lichtgevoeligheid en uiteindelijk celdood.
Mutaties en Fotoreceptor Functies
De fotoreceptorcellen in het netvlies zijn onderverdeeld in staafjes, die verantwoordelijk zijn voor nachtzicht en perifere zicht, en kegeltjes, die betrokken zijn bij kleurenzicht en gedetailleerde visuele perceptie. In RP gaat de progressieve achteruitgang meestal eerst gepaard met verlies van staafjes, wat resulteert in nachtblindheid en een verlies van perifere zicht. Naarmate de ziekte vordert, kunnen ook kegeltjes aangetast worden, wat leidt tot een algemene afname van de visuele scherpte en kleurherkenning. Enkele van de meest voorkomende genen die gemuteerd kunnen worden zijn:
- RHO (Rhodopsin): Mutaties in dit gen vertonen vaak autosomaal dominante overerving en zijn verantwoordelijk voor een aanzienlijk deel van de gevallen.
- USH2A: Dit gen is centraal in autosomaal recessieve vormen en komt vaak voor in bepaalde populaties.
- RPGR en RP2: Deze genen zijn geassocieerd met de X-gebonden vorm van de ziekte.
Genetische Heterogeniteit
Een van de grootste uitdagingen bij RP is de genetische heterogeniteit. Dit betekent dat verschillende genetische mutaties kunnen leiden tot hetzelfde klinische beeld, en dat dezelfde genetische mutatie in verschillende families tot verschillende ziektelijnen kan leiden. Er bestaan ook concepten zoals locus heterogeniteit, waarbij mutaties in verschillende genen dezelfde fenotypische uitkomst kunnen hebben, en allelische heterogeniteit, waarin verschillende mutaties binnen hetzelfde gen tot verschillende vormen van de ziekte leiden. Deze variabiliteit tussen en binnen families maakt het maken van een genotype-fenotype correlatie complex en benadrukt het belang van uitgebreid genetisch onderzoek.
Erfelijkheidspatronen van RP
Retinitis pigmentosa kan op verschillende manieren erfelijk worden doorgegeven. De drie meest voorkomende overervingspatronen zijn autosomaal dominant, autosomaal recessief en X-gebonden overerving. Elk patroon geeft inzicht in hoe de ziekte binnen families kan worden doorgegeven en de kans op nakomelingen met de aandoening.
Autosomaal Dominante Overerving
Bij autosomaal dominante overerving is één kopie van het gemuteerde gen voldoende om de aandoening te veroorzaken. Dit betekent dat een ouder met de mutatie een kans van 50% heeft om het defecte gen door te geven aan zijn of haar kind. Een veelvoorkomend gen dat hiermee in verband wordt gebracht is het RHO-gen. Personen met deze vorm van RP hebben vaak een langzamere progressie van de ziekte en variëren in de ernst van de symptomen.
Autosomaal Recessieve Overerving
In het geval van autosomaal recessieve overerving moeten beide kopieën van het betreffende gen mutaties bevatten om de ziekte te manifesteren. Personen met slechts één gemuteerde kopie worden als dragers beschouwd en zijn meestal asymptomatisch. De USH2A-genmutatie is een duidelijk voorbeeld van deze vorm van overerving. In families waar beide ouders drager zijn, is er een kans van 25% dat een kind de ziekte ontwikkelt.
X-gebonden Overerving
De X-gebonden of X-chromosomale vorm van RP wordt veroorzaakt door mutaties in genen die op het X-chromosoom liggen, zoals RPGR en RP2. Aangezien mannen slechts één X-chromosoom hebben, zoals vaak de RP-tekorten, is de ziekte in mannelijke individuen doorgaans ernstiger en komt vaker voor. Vrouwen kunnen dragers zijn en hebben meestal mildere symptomen, omdat zij een tweede, normaal X-chromosoom hebben.
Overzicht van Erfelijkheidsmechanismen
| Overervingspatroon | Kenmerken | Belangrijke Genen |
|---|---|---|
| Autosomaal Dominant | Een gemuteerde genkopie is voldoende; 50% kans per kind | RHO |
| Autosomaal Recessief | Beide genkopieën moeten muteren; dragers zijn asymptomatisch | USH2A |
| X-gebonden | Mannelijke ernstiger; vrouwelijke dragers met milde symptomen | RPGR, RP2 |
Diagnostische Methoden en Genetische Testen
Aangezien retinitis pigmentosa genetisch zeer heterogeen is, is het essentieel om een combinatie van diagnostische hulpmiddelen te gebruiken. Moderne oogzorg maakt gebruik van zowel functionele als structurele testen om het verloop van de ziekte te monitoren en de specifieke genetische mutaties vast te stellen.
Beeldvormende Technieken
Methoden zoals Optical Coherence Tomography (OCT) en fundusfotografie worden ingezet om de structuur van het netvlies te analyseren. OCT kan gedetailleerde dwarsdoorsneden van het netvlies weergeven, waardoor artsen de dunner wordende lagen en veranderingen in de structuur van de fotoreceptorcellen kunnen volgen. Fundusfoto's helpen bij het volgen van de progressie van de zeldzame spicule-achtige pigmentafzettingen in het netvlies.
Elektrofysiologische Testen
Elektroretinografie (ERG) is een belangrijke diagnostische test waarbij de elektrische respons van de fotoreceptorcellen op lichtstimulatie wordt gemeten. Bij patiënten met RP laten de tests vaak een verminderde of afwezige respons zien, wat de geleidelijke achteruitgang van de visuele functies bevestigt.
Genetische Analyse en Counseling
Genetische testen zijn van cruciaal belang om de specifieke mutaties in een patiënt te identificeren. Door middel van next-generation sequencing en andere moleculaire diagnostische technieken kunnen artsen en genetici vaststellen welk gen en welke mutatie verantwoordelijk is voor de aandoening. Dit is niet alleen belangrijk voor een nauwkeurige diagnose, maar ook voor prognostische evaluaties en medische counseling voor familieleden. Genetische counseling biedt informatieve ondersteuning aan families door hen te helpen de overervingsrisico’s te begrijpen en om beslissingen te nemen over toekomstige gezinsplanning.
Variabiliteit en Complexiteit in Klinische Presentatie
De expressie van retinitis pigmentosa kan aanzienlijk variëren door genetische heterogeniteit. Deze variabiliteit kan zelfs tussen leden van dezelfde familie verschillen. Enkele belangrijke factoren die zo’n variabiliteit beïnvloeden zijn:
Allele Heterogeniteit
Allele heterogeniteit verwijst naar het fenomeen waarbij verschillende mutaties binnen hetzelfde gen tot verschillende klinische verschijnselen leiden. Dit betekent dat twee personen met mutaties in hetzelfde gen mogelijk verschillende symptomen en ziekteprogressie kunnen ervaren.
Modificerende Genen
Naast de primaire mutaties spelen modificerende genen ook een rol in de mate en de snelheid van ziekteprogressie. Deze genetische factoren kunnen de expressie van de ziekte moduleren, waardoor sommige individuen een mildere of juist een ernstigere vorm van de ziekte ontwikkelen dan verwacht op basis van de initiële genetische fout.
Omgevingsfactoren en Lifestyle
Hoewel de basisoorzaak van RP genetisch is, kunnen omgevingsinvloeden en levensstijlkeuzes de ervaren progressie enigszins beïnvloeden. Factoren zoals voeding, blootstelling aan licht en algehele gezondheid kunnen een rol spelen in hoe snel de symptomen zich ontwikkelen, hoewel de genetische basis onveranderlijk blijft.
Toekomstige Richtingen en Therapieën
De vooruitgang in de genetica en moleculaire biologie biedt nieuwe perspectieven voor therapieën die gericht zijn op de onderliggende oorzaken van retinitis pigmentosa. Gentherapie, waarbij defecte genen worden vervangen of gerepareerd, biedt hoop voor patiënten met een specifiek gendefect. Experimentele behandelingen, zoals de toepassing van RNA-therapie en CRISPR-Cas9 gebaseerde genetische correctie, worden momenteel onderzocht. Hoewel deze behandelingen nog in de experimentele fase verkeren, tonen klinische studies veelbelovende resultaten die in de toekomst zouden kunnen leiden tot gerichte interventies.
Gentherapie en Gene Editing
Gentherapie behelst het inbrengen van een correct werkend gen in de aangetaste cellen. Dit kan de achteruitgang van fotoreceptorcellen stabiliseren en de progressie van het gezichtsverlies vertragen. Gene editing technieken zoals CRISPR-Cas9 maken het mogelijk om de genetische mutaties op een precieze wijze te corrigeren. Deze benaderingen zijn gericht op het herstellen van de normale functie van de cellen, wat een paradigmaverschuiving kan betekenen in de behandeling van RP.
Onderzoek en Klinische Studies
Lopend onderzoek naar RP concentreert zich op het verbeteren van diagnostische methoden, het identificeren van nieuwe genen die betrokken zijn bij de aandoening, en het ontwikkelen van effectieve behandelingsstrategieën. Klinische studies onderzoeken de effectiviteit van gentherapieën en proberen de specifieke genetische defecten te targeten. De hoop is dat, door nauwkeurige genetische diagnose en behandeling, de progressie van RP kan worden vertraagd, of zelfs in sommige gevallen gestopt.
Samenvattende Overwegingen
De rol van genetische factoren bij retinitis pigmentosa is complex en veelzijdig. De ziekte ontstaat voornamelijk door een reeks mutaties die de fotoreceptorcellen beschadigen, met een breed spectrum in erfelijkheidsmechanismen. Het begrijpen van deze variabiliteit is essentieel voor een nauwkeurige diagnose en het ontwikkelen van gerichte behandelingen. Door middel van geavanceerde beeldvormende technieken, elektrofysiologische tests en genetische analyses kunnen oogartsen en genetici samen de exacte oorzaak van de ziekte in kaart brengen, wat leidt tot een betere prognose en potentiële nieuwe therapeutische opties.
Ondanks de uitdagingen die de genetische heterogeniteit met zich meebrengt, blijft de vooruitgang in moleculaire genetica en gentherapie veelbelovend. De combinatie van nauwkeurige diagnose, moderne testmethoden en innovatieve behandelstrategieën biedt hoop voor de toekomst. De vooruitgang in ons begrip van de genetische grondslagen van retinitis pigmentosa vormt een essentiële stap richting het ontwikkelen van op maat gemaakte behandelingen voor patiënten.
Referenties
-
PMC Article on RP - PMC
- Retinitis Pigmentosa Overview - NCBI Bookshelf
- Genetics of RP - MedlinePlus
- Nature Article on RP - Nature
- Retinitis Pigmentosa - AAO
Aanbevolen Verdere Vragen
Last updated March 6, 2025