
Décryptage Approfondi : Prédire la Réactivité Chimique via Descripteurs, Dynamique et IA
Une synthèse des travaux de Hoffmann, Tognetti et Joubert sur l'électrophilicité des accepteurs de Michael et le rôle du logiciel ADF.
Les Essentiels à Retenir
- Descripteurs Quantiques : L'évaluation initiale a montré que des descripteurs issus de la DFT et de QTAIM peuvent prédire l'électrophilicité des accepteurs de Michael, posant les bases de modèles computationnels.
- Importance de la Dynamique : Les études ultérieures ont souligné que les mouvements moléculaires (effets dynamiques) influencent significativement ces descripteurs, nécessitant une prise en compte pour des prédictions plus précises.
- Apport de l'IA : L'intégration de l'apprentissage automatique (Machine Learning) avec les descripteurs quantiques et topologiques a permis d'améliorer considérablement la prédiction des valeurs d'électrophilicité expérimentales (échelle de Mayr).
[1] Prédire l'Électrophilicité des Accepteurs de Michael : Le Rôle des Descripteurs Moléculaires et Atomiques (J. Mol. Model. 2018)
Introduction : Le Défi de la Réactivité
Les accepteurs de Michael jouent un rôle crucial dans la formation de liaisons carbone-carbone en chimie organique. Prédire leur réactivité, spécifiquement leur électrophilicité, est essentiel mais souvent complexe et coûteux via des méthodes expérimentales. Cet article explore la possibilité d'utiliser des descripteurs moléculaires et atomiques intrinsèques, dérivés de cadres théoriques robustes, pour prédire cette propriété clé.
Méthodologie : Théorie et Calculs
Fondements Théoriques
L'étude s'appuie principalement sur deux théories fondamentales :
- Théorie de la Fonctionnelle de la Densité Conceptuelle (CDFT) : Fournit des indices de réactivité globaux (comme l'indice d'électrophilicité global) et locaux basés sur la structure électronique.
- Théorie Quantique des Atomes dans les Molécules (QTAIM) : Permet d'analyser la topologie de la densité électronique pour définir des propriétés atomiques au sein de la molécule.
En complément, des caractéristiques topologiques issues de la théorie des graphes sont également évaluées.
Calculs et Évaluation
Un ensemble de 35 accepteurs de Michael a été étudié. Des calculs de chimie quantique (probablement utilisant un logiciel comme ADF, mentionné plus loin) ont été effectués pour obtenir les valeurs des différents descripteurs. Ces descripteurs incluent ceux calculés sur le carbone électrophile, sur des paires d'atomes, et sur la double liaison C=C caractéristique. L'objectif était de corréler ces descripteurs calculés avec les valeurs d'électrophilicité expérimentales connues.
Résultats : Des Descripteurs Prometteurs
L'étude a démontré que certains descripteurs, notamment ceux basés sur les énergies des orbitales moléculaires frontières (HOMO et LUMO) issus de la CDFT, montraient une bonne corrélation avec l'électrophilicité expérimentale. Pour certains sous-ensembles, des coefficients de corrélation élevés (R² ≈ 0.87) ont été observés. Cependant, tous les descripteurs n'ont pas montré la même performance, en particulier certains descripteurs atomiques ou topologiques, indiquant des limites dans leur applicabilité universelle.
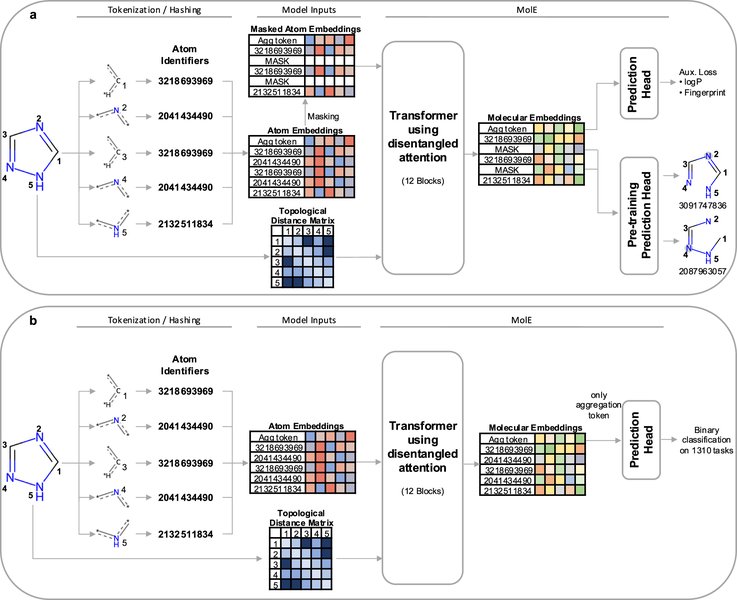
Exemple de représentation de graphes moléculaires, pertinents pour les descripteurs topologiques.
Conclusion et Perspectives
Cette première étude a établi que les descripteurs moléculaires et atomiques dérivés de la DFT et de QTAIM constituent un outil prometteur pour prédire quantitativement l'électrophilicité des accepteurs de Michael. Bien que des améliorations soient nécessaires pour une application plus large, ces travaux ouvrent la voie à l'utilisation de méthodes computationnelles pour guider la synthèse organique et comprendre la réactivité chimique à un niveau fondamental.
[2] L'Influence Subtile mais Cruciale des Effets Dynamiques sur les Descripteurs de Réactivité (Chem. Phys. Lett. 2019)
Introduction : Au-delà de la Structure Statique
Les modèles de réactivité chimique basés sur la CDFT utilisent souvent des structures moléculaires optimisées et statiques. Cependant, les molécules sont dynamiques, vibrant et fluctuant constamment. Cet article se demande dans quelle mesure ces mouvements dynamiques structurels affectent la valeur des descripteurs de réactivité et, par conséquent, la précision des prédictions basées sur ces descripteurs.
Méthodologie : Simuler le Mouvement Moléculaire
Pour évaluer l'impact de la dynamique, les chercheurs ont utilisé des simulations de dynamique moléculaire quantique (QMD). Ces simulations permettent de modéliser explicitement le mouvement des atomes au fil du temps ("respiration" moléculaire, vibrations). Les descripteurs de réactivité (indices d'électrophilicité globaux et locaux) ont été calculés à différents points le long des trajectoires de simulation pour un sous-ensemble d'accepteurs de Michael. Ces valeurs dynamiques ont ensuite été comparées aux valeurs obtenues à partir de géométries statiques optimisées.
Résultats : La Variabilité des Descripteurs
Les simulations ont révélé que les descripteurs de réactivité ne sont pas constants mais fluctuent de manière significative pendant le mouvement moléculaire. Les indices locaux, en particulier, peuvent montrer des variations notables (jusqu'à 15-20%). Cette variabilité est plus prononcée pour les molécules plus flexibles. Ces fluctuations impliquent que se baser uniquement sur une structure statique peut conduire à une estimation imprécise de la réactivité réelle de la molécule dans des conditions dynamiques.
Conclusion et Implications
L'étude conclut que la prise en compte des effets dynamiques est essentielle pour une description précise et réaliste de la réactivité chimique. Ignorer la flexibilité et les vibrations moléculaires peut limiter la fiabilité des prédictions basées sur les descripteurs CDFT classiques. Il est donc recommandé d'intégrer des approches dynamiques, comme la QMD, pour affiner les modèles de réactivité, en particulier pour les systèmes moléculaires flexibles ou lorsque des comparaisons très précises sont nécessaires.
[3] Prédiction Améliorée de l'Électrophilicité : L'Alliance des Descripteurs Quantiques, Topologiques et de l'Apprentissage Automatique (J. Comput. Chem. 2020)
Introduction : Vers une Prédiction Plus Efficace
Forts des connaissances acquises sur les descripteurs et l'influence de la dynamique, cet article explore une nouvelle avenue pour améliorer la prédiction de l'électrophilicité expérimentale, spécifiquement celle mesurée par l'échelle de Mayr. L'approche proposée combine la puissance des descripteurs quantiques et topologiques (issus des travaux précédents) avec les capacités d'apprentissage des algorithmes de Machine Learning (ML).
Méthodologie : L'IA au Service de la Chimie
Sélection des Caractéristiques (Features)
Un ensemble de descripteurs (features) a été soigneusement sélectionné. Il comprenait :
- Descripteurs Quantiques Moléculaires (QMP) : Cinq QMP basés sur la CDFT, jugés les plus prometteurs dans l'étude de 2018 [1], ont été retenus. Ils ont été subdivisés pour donner un total de huit QMP basés sur les énergies des orbitales frontières (ε HOMO et ε LUMO).
- Descripteurs Topologiques : Caractéristiques dérivées de la structure moléculaire via la théorie des graphes.
Modèles d'Apprentissage Automatique
Différents algorithmes de ML ont été testés, incluant des méthodes linéaires (comme la régression linéaire) et non linéaires (comme les forêts aléatoires ou les machines à vecteurs de support). Ces modèles ont été entraînés sur un ensemble de données d'accepteurs de Michael pour apprendre la relation complexe entre les descripteurs calculés et les valeurs d'électrophilicité expérimentales de Mayr. La robustesse des modèles a été évaluée par validation croisée.
Résultats : La Puissance des Modèles Non Linéaires
Les résultats ont clairement montré que les modèles d'apprentissage automatique, en particulier les approches non linéaires, surpassaient significativement les corrélations linéaires simples obtenues dans les études précédentes. Ces modèles ML ont réussi à prédire l'échelle d'électrophilicité de Mayr avec une précision accrue, réduisant considérablement l'erreur de prédiction et capturant des relations plus subtiles entre la structure moléculaire et la réactivité.
Conclusion : Une Nouvelle Ère pour la Prédiction de la Réactivité
Cette étude démontre le potentiel considérable de l'alliance entre la chimie computationnelle (via les descripteurs quantiques/topologiques) et l'intelligence artificielle (via le ML). Cette approche hybride offre un cadre puissant et scalable pour prédire quantitativement des propriétés chimiques complexes comme l'électrophilicité. Elle ouvre des perspectives prometteuses pour accélérer la découverte de nouvelles molécules et la conception de réactions chimiques en fournissant des prédictions fiables et rapides.
Progression de la Recherche : Des Descripteurs à l'IA
La séquence de ces trois publications illustre une progression logique dans la recherche de méthodes prédictives pour la réactivité chimique. Initialement axée sur l'identification de descripteurs fondamentaux, la recherche a ensuite intégré la complexité de la dynamique moléculaire, pour finalement exploiter la puissance de l'apprentissage automatique afin d'affiner les prédictions. Le schéma ci-dessous résume cette évolution.
(Accepteurs de Michael)"] id1["Article 1 (2018)
J. Mol. Model."] id1_1["Évaluation des Descripteurs"] id1_1_1["DFT Conceptuelle (CDFT)"] id1_1_2["QTAIM"] id1_1_3["Topologiques (Graphes)"] id1_2["Corrélation avec Expérience"] id1_3["Résultat :
Descripteurs prometteurs (surtout CDFT)"] id2["Article 2 (2019)
Chem. Phys. Lett."] id2_1["Influence des Effets Dynamiques"] id2_1_1["Simulations QMD"] id2_1_2["Variations des descripteurs"] id2_2["Résultat :
Dynamique cruciale pour la précision"] id3["Article 3 (2020)
J. Comput. Chem."] id3_1["Approche par Apprentissage Automatique (ML)"] id3_1_1["Descripteurs Quantiques + Topologiques comme 'features'"] id3_1_2["Modèles ML (linéaires/non-linéaires)"] id3_2["Prédiction de l'Échelle de Mayr"] id3_3["Résultat :
ML améliore significativement la prédiction"]
Comparaison des Axes de Recherche des Articles
Le graphique radar ci-dessous visualise l'importance relative de différents aspects méthodologiques et objectifs dans chacun des trois articles. Il met en évidence l'évolution de l'accent mis sur les descripteurs initiaux vers l'intégration de la dynamique et, finalement, l'application de l'apprentissage automatique pour une meilleure corrélation avec les données expérimentales.
[4] ADF 2021.1 : L'Outil Computationnel Essentiel
Rôle et Fonctionnalités
ADF (Amsterdam Density Functional) est un logiciel de chimie quantique et de modélisation moléculaire développé par SCM (Software for Chemistry & Materials) en collaboration avec le groupe de Chimie Théorique de la Vrije Universiteit d'Amsterdam. Il ne s'agit pas d'un article de recherche, mais d'un outil computationnel puissant.
La version 2021.1, mentionnée dans la requête, intègre des fonctionnalités avancées pour :
- Les calculs basés sur la Théorie de la Fonctionnelle de la Densité (DFT), incluant diverses fonctionnelles et bases.
- Le calcul de propriétés moléculaires : énergies, géométries optimisées, fréquences vibrationnelles, propriétés électroniques (orbitales frontières, potentiel d'ionisation, affinité électronique).
- Le calcul de descripteurs de réactivité issus de la CDFT.
- Des modules pour l'analyse QTAIM.
- Des capacités pour réaliser des simulations de dynamique moléculaire (QM/MM ou dynamique ab initio).
- L'analyse de spectres (IR, Raman, UV-Vis, RMN, etc.).
Importance dans ces Études
Il est très probable que le logiciel ADF (dans sa version de l'époque ou une version antérieure) ait été l'outil de calcul utilisé pour obtenir les descripteurs quantiques (DFT, QTAIM, énergies d'orbitales) décrits dans les articles [1], [2] et [3]. Les logiciels comme ADF sont fondamentaux pour la chimie computationnelle moderne, car ils fournissent la plateforme nécessaire pour réaliser les simulations complexes requises pour étudier la structure électronique et la réactivité des molécules.
Tableau Récapitulatif
Le tableau suivant résume les informations clés pour chaque référence.
| Référence | Journal/Type | Année | Sujet Principal | Méthodes Clés | Découverte/Objectif Principal |
|---|---|---|---|---|---|
| [1] Hoffmann, Tognetti, Joubert | J. Mol. Model. | 2018 | Prédiction de l'électrophilicité (accepteurs de Michael) | DFT, QTAIM, Descripteurs moléculaires/atomiques | Validation de descripteurs quantiques pour prédire la réactivité. |
| [2] Hoffmann, Tognetti, Joubert | Chem. Phys. Lett. | 2019 | Influence des effets dynamiques sur la réactivité | Dynamique Moléculaire Quantique (QMD), Descripteurs CDFT | Démonstration de l'impact des mouvements moléculaires sur les descripteurs. |
| [3] Hoffmann et al. | J. Comput. Chem. | 2020 | Prédiction de l'électrophilicité via Machine Learning | Apprentissage Automatique (ML), Descripteurs quantiques/topologiques | Amélioration de la prédiction de l'échelle de Mayr grâce au ML. |
| [4] ADF 2021.1 | Logiciel | 2021 (version) | Calculs de Chimie Quantique | DFT, QTAIM, Dynamique Moléculaire, etc. | Fournir un outil pour les simulations de chimie computationnelle. |
Questions Fréquemment Posées (FAQ)
Qu'est-ce qu'un accepteur de Michael ?
Que signifie "descripteur quantique" ?
Pourquoi les "effets dynamiques" sont-ils importants en chimie ?
Comment l'apprentissage automatique (ML) aide-t-il en chimie computationnelle ?
Recommandations
Pour approfondir votre compréhension de ces sujets, vous pourriez explorer les requêtes suivantes :
- Comment la théorie DFT est-elle utilisée pour calculer les indices de réactivité chimique ?
- Quelles sont les applications de la dynamique moléculaire quantique en chimie ?
- Exemples d'utilisation de l'apprentissage automatique pour prédire les propriétés moléculaires
- Comparaison des différentes échelles d'électrophilicité en chimie organique
Références
Last updated May 5, 2025